Ferroptoza – brakujące ogniwo między stresem oksydacyjnym, glutationem i wątrobą
dr hab. Ewa Kłodzińska, prof. AWFiS
Żelazo jest niezbędne do życia. Uczestniczy w transporcie tlenu, oddychaniu mitochondrialnym i pracy wielu enzymów. Jednak w określonych warunkach ten sam pierwiastek może przyspieszać utlenianie lipidów budujących błony komórkowe. Jeżeli naturalne systemy ochronne komórki przestają nadążać, może rozpocząć się ferroptoza – regulowany, zależny od żelaza rodzaj śmierci komórkowej.
Ferroptoza – nowy język biologii komórki
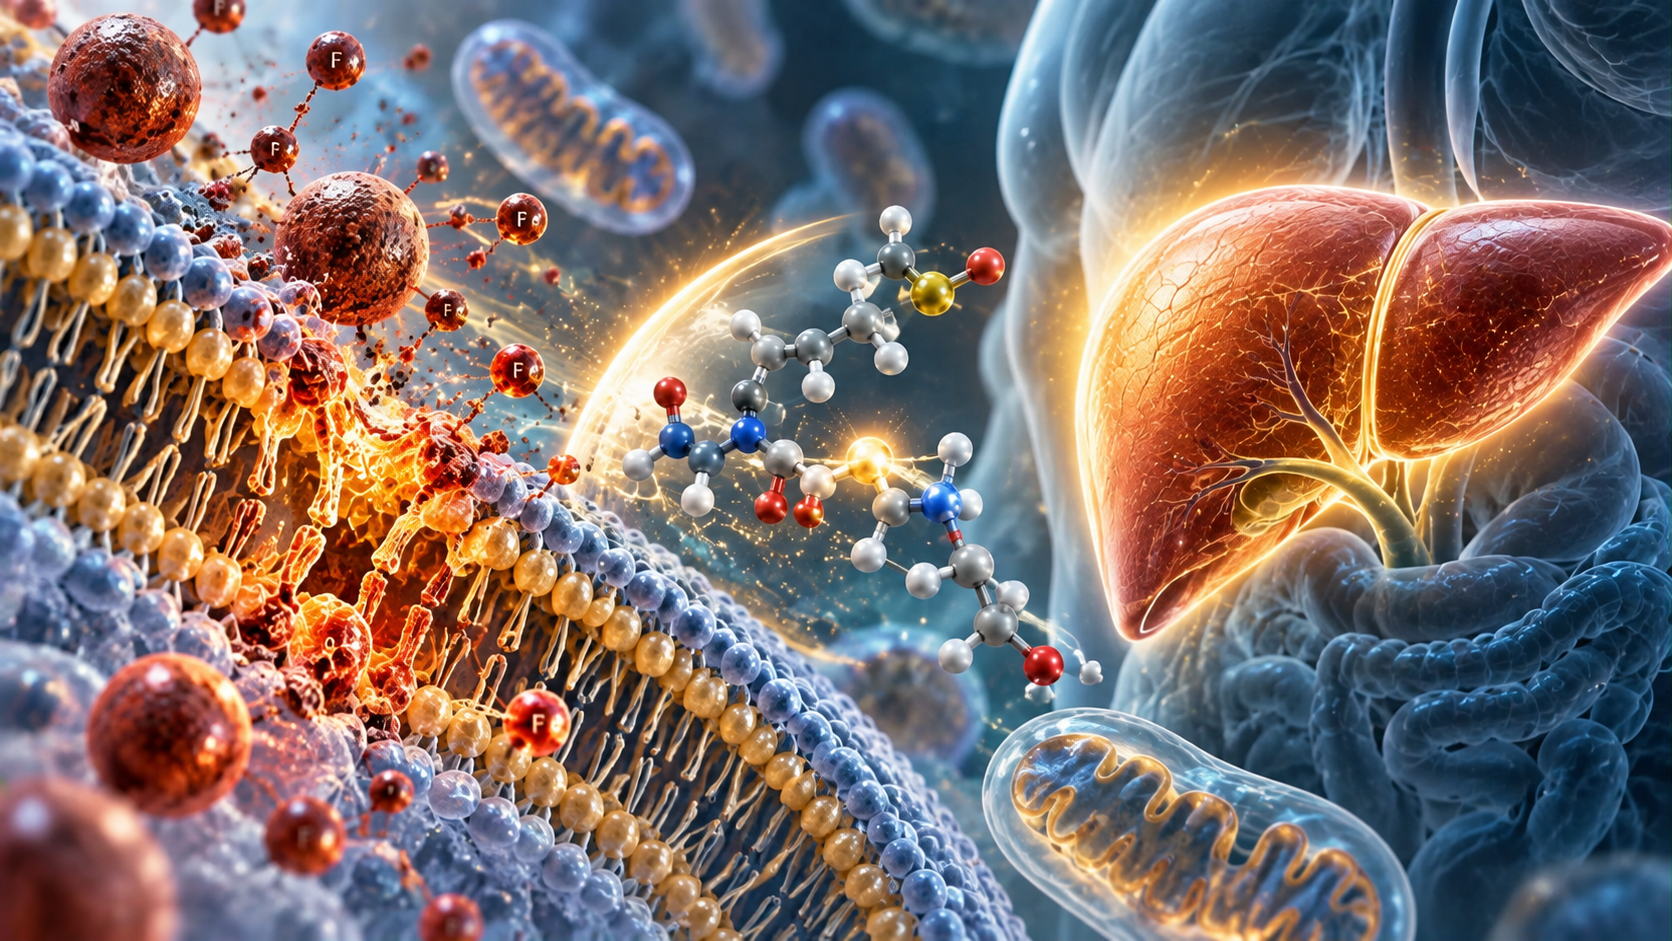
Termin „ferroptoza” wprowadzono w 2012 roku. Nazwa pochodzi od łacińskiego ferrum, czyli żelazo, i opisuje proces odmienny od apoptozy, nekrozy czy autofagii. Jego centralnym zdarzeniem jest niekontrolowana peroksydacja wielonienasyconych kwasów tłuszczowych obecnych w fosfolipidach błon komórkowych. Gdy uszkodzenia lipidów przekraczają możliwości naprawcze komórki, błony tracą integralność, a komórka umiera.
Ferroptoza nie jest po prostu synonimem stresu oksydacyjnego. Stres oksydacyjny oznacza zaburzenie równowagi między powstawaniem reaktywnych form tlenu a zdolnością organizmu do ich neutralizacji. Ferroptoza jest natomiast konkretnym, regulowanym następstwem określonego układu zdarzeń: dostępnego reaktywnego żelaza, podatnych na utlenianie fosfolipidów oraz niewydolnej ochrony antyoksydacyjnej.
Dlaczego właśnie żelazo?
Żelazo łatwo zmienia stopień utlenienia. Ta właściwość czyni je niezwykle użytecznym biologicznie, ale jednocześnie pozwala mu uczestniczyć w reakcjach prowadzących do powstawania bardzo reaktywnych rodników. Szczególne znaczenie ma tak zwana pula żelaza labilnego – niewielka, dynamiczna frakcja żelaza komórkowego, która nie jest bezpiecznie związana w białkach magazynujących lub transportowych.
Dlatego sama informacja o „wysokim” lub „niskim” żelazie nie opisuje całego problemu. Na gospodarkę żelazową wpływają między innymi ferrytyna, transferyna, wysycenie transferyny, hepcydyna, stan zapalny, funkcja wątroby, utrata krwi oraz podaż i wchłanianie żelaza. Ferrytyna jest ponadto białkiem ostrej fazy, więc może wzrastać w przebiegu zapalenia niezależnie od rzeczywistych zapasów żelaza.
Błona komórkowa pod ostrzałem
Błony komórkowe są zbudowane z fosfolipidów. Część z nich zawiera wielonienasycone kwasy tłuszczowe, których liczne wiązania podwójne zwiększają podatność na utlenianie. Jeden uszkodzony lipid może zapoczątkować reakcję łańcuchową: powstają kolejne nadtlenki lipidowe, a uszkodzenie rozprzestrzenia się po błonie niczym iskra po łatwopalnym materiale.
To ważne rozróżnienie: tłuszcze nie są wyłącznie paliwem ani zapasem energii. Tworzą strukturę, od której zależy komunikacja komórki, transport substancji, działanie receptorów i utrzymanie gradientów jonowych. Utleniona błona przestaje prawidłowo pełnić te funkcje.
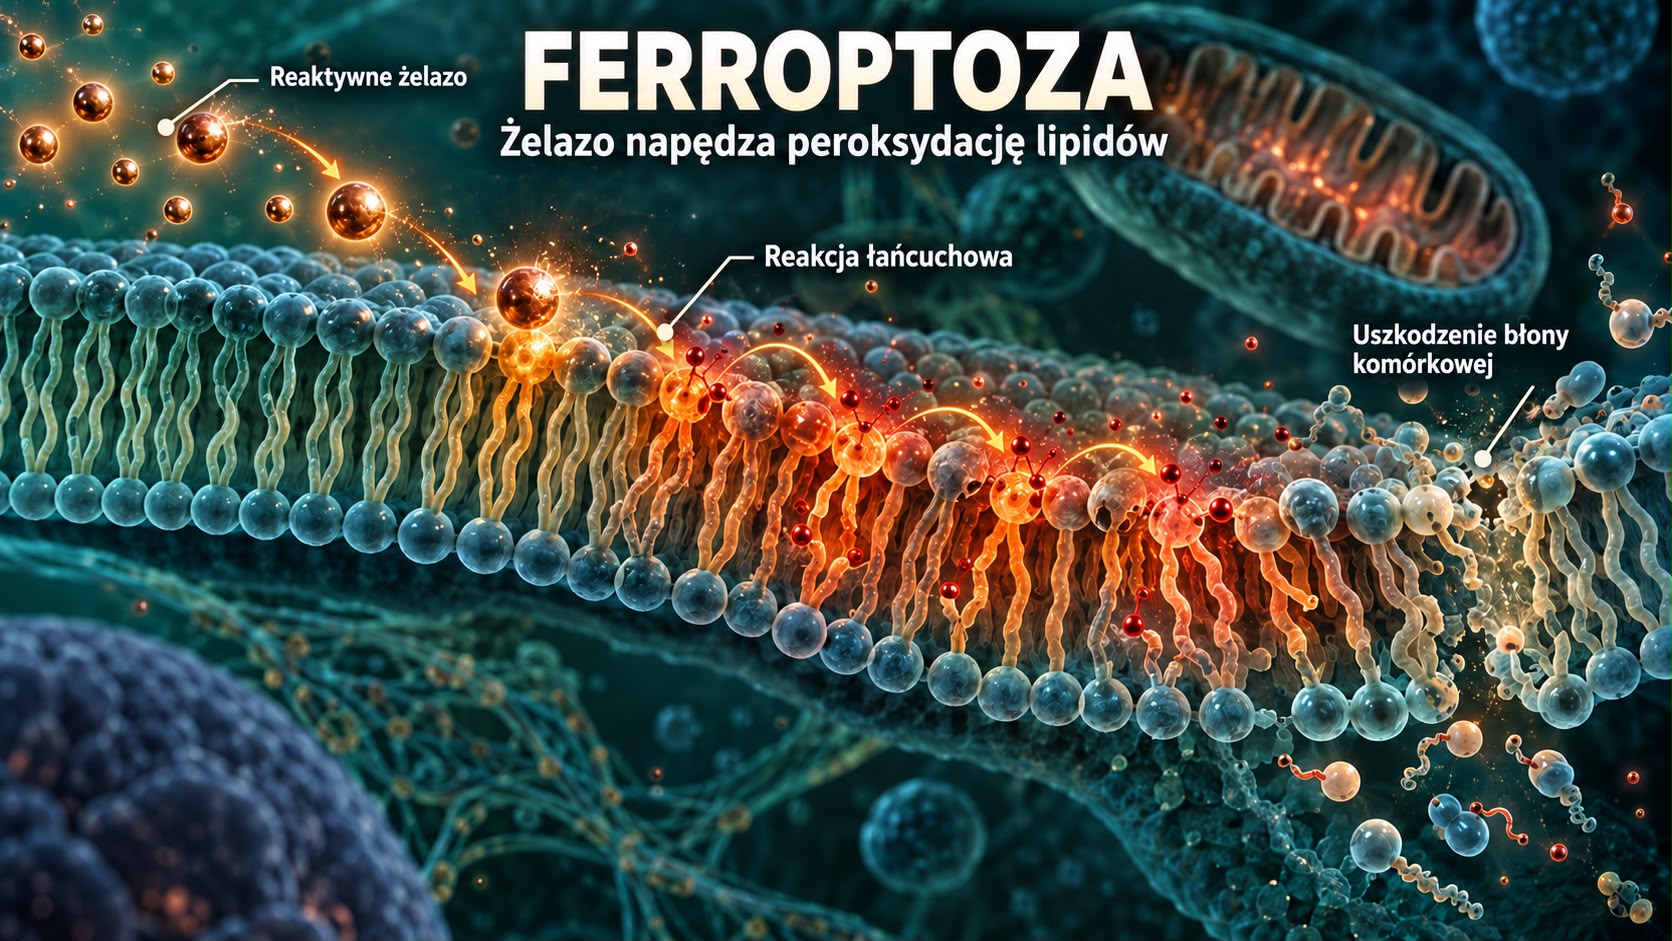
Rysunek 1. Schemat ferroptozy – reaktywne żelazo inicjuje łańcuchową peroksydację lipidów, prowadząc do uszkodzenia struktury i utraty integralności błony komórkowej.
Glutation i GPX4 – podstawowa tarcza ochronna
Jednym z najważniejszych mechanizmów hamujących ferroptozę jest układ glutation–GPX4. Glutation, czyli GSH, jest tripeptydem zbudowanym z glutaminianu, cysteiny i glicyny. Cysteina zawiera siarkę, dlatego dostępność aminokwasów siarkowych pozostaje ściśle związana ze zdolnością komórki do syntezy glutationu.
Peroksydaza glutationowa 4 (GPX4) wykorzystuje glutation do redukcji szkodliwych nadtlenków fosfolipidów. W uproszczeniu działa jak wyspecjalizowany zespół naprawczy, który zatrzymuje reakcję łańcuchową, zanim uszkodzenie błony stanie się nieodwracalne. GPX4 jest selenoproteiną – w jej centrum aktywnym znajduje się selenocysteina. To jeden z powodów, dla których selen pojawia się w badaniach nad ferroptozą.
Nie wynika z tego jednak, że im więcej selenu lub glutationu, tym lepiej. Selen ma wąski zakres bezpieczeństwa, a jego nadmiar jest toksyczny. Z kolei doustna suplementacja określonego składnika nie musi automatycznie zwiększać aktywności całego szlaku w danej tkance. Biologia układów antyoksydacyjnych zależy od dostępności substratów, aktywności enzymów, stanu metabolicznego i aktualnych potrzeb komórki.
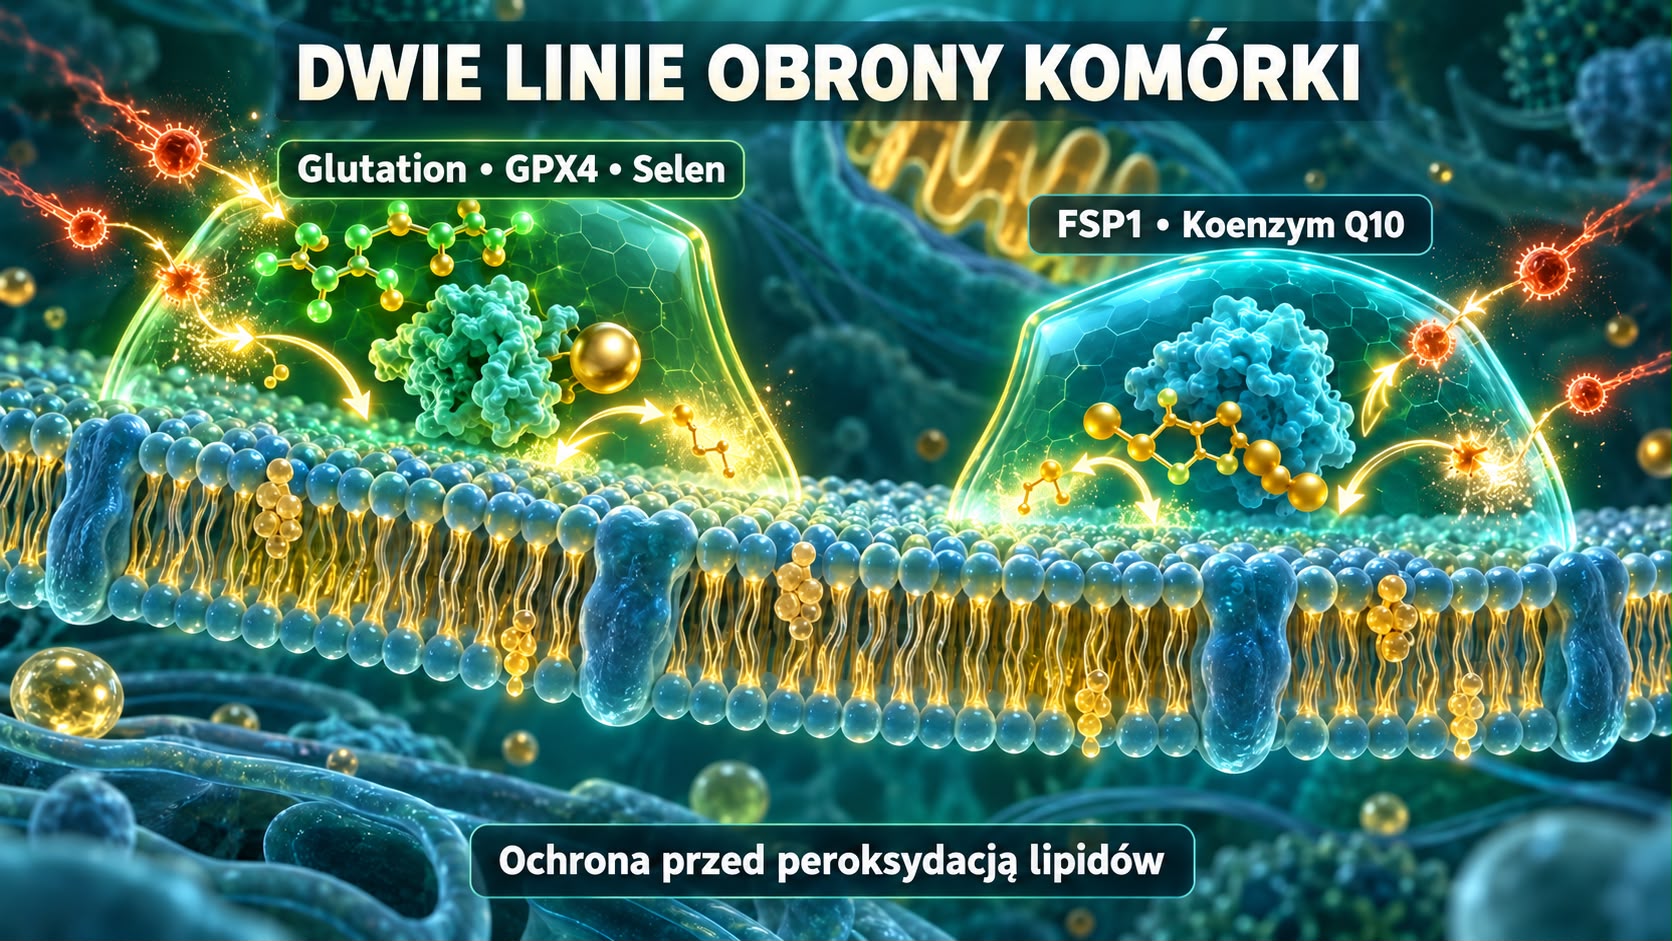
Rysunek 2. Dwie główne linie ochrony komórki przed ferroptozą: zależny od glutationu, GPX4 i selenu system redukcji nadtlenków lipidowych oraz szlak FSP1–koenzym Q10, ograniczający rozprzestrzenianie się peroksydacji lipidów w błonie komórkowej.
Druga linia obrony: koenzym Q10 i FSP1
Komórka nie opiera bezpieczeństwa na jednym mechanizmie. Białko FSP1 może redukować utlenioną formę koenzymu Q10 do ubichinolu, który przechwytuje rodniki w środowisku lipidowym i ogranicza rozprzestrzenianie peroksydacji. Szlak FSP1–CoQ10 działa równolegle do GPX4 i może chronić błony także wtedy, gdy system zależny od glutationu jest osłabiony.
Koenzym Q10 uczestniczy również w mitochondrialnym łańcuchu transportu elektronów, lecz jego rola w mechanizmach ferroptozy nie sprowadza się do prostego hasła „więcej energii”. Badania nad FSP1 i CoQ10 dotyczą precyzyjnej biologii redoks. Nie stanowią uniwersalnego wskazania do suplementacji ani dowodu na leczenie chorób przez sam koenzym Q10.
Dlaczego wątroba jest szczególnie ważna?
Wątroba znajduje się w centrum metabolizmu żelaza, lipidów, aminokwasów i glutationu. Przetwarza kwasy tłuszczowe, syntetyzuje białka transportowe, uczestniczy w regulacji hepcydyny i jest intensywnie narażona na stres oksydacyjny. To sprawia, że mechanizmy ferroptozy są dziś szeroko badane w różnych chorobach wątroby.
Szczególne zainteresowanie dotyczy metabolicznej stłuszczeniowej choroby wątroby, czyli MASLD. W jej przebiegu mogą współistnieć zaburzenia metabolizmu lipidów, stan zapalny, stres oksydacyjny, przeciążenie mitochondriów i zmiany gospodarki żelazowej. Badania eksperymentalne wskazują, że ferroptoza może uczestniczyć w uszkodzeniu hepatocytów i progresji choroby. Nadal nie oznacza to jednak, że u pacjenta można rozpoznać ferroptozę na podstawie pojedynczego rutynowego badania ani że istnieje zatwierdzona „terapia przeciwferroptotyczna” dla MASLD.
Ferroptoza a sport i regeneracja
Wysiłek fizyczny przejściowo zwiększa produkcję reaktywnych form tlenu, ale u zdrowej osoby stanowi to również sygnał adaptacyjny: organizm wzmacnia własne mechanizmy antyoksydacyjne, poprawia funkcję mitochondriów i zwiększa odporność na kolejne obciążenia. Problem może pojawić się wtedy, gdy obciążenie treningowe przewyższa zdolność regeneracji, a dodatkowo współistnieją niedobory energii, zaburzenia snu, stan zapalny lub nieprawidłowa gospodarka żelazowa.
Badania nad związkiem ferroptozy z mięśniami, urazami niedokrwienno-reperfuzyjnymi i adaptacją wysiłkową są intensywnie rozwijane, lecz duża część danych nadal pochodzi z modeli komórkowych i zwierzęcych. W praktyce sportowej należy więc mówić o obiecującym mechanizmie badawczym, a nie o gotowym biomarkerze przetrenowania czy regeneracji.
Czy ferroptozę można zbadać u człowieka?
Obecnie nie istnieje jedno powszechnie dostępne badanie krwi, które pozwalałoby potwierdzić lub wykluczyć ferroptozę w całym organizmie. W laboratoriach badawczych analizuje się między innymi produkty peroksydacji lipidów, aktywność lub ekspresję GPX4, poziom glutationu, metabolizm żelaza, zmiany morfologiczne mitochondriów oraz odpowiedź komórek na inhibitory ferroptozy. Żaden pojedynczy parametr nie oddaje jednak całego procesu.
Trzeba także odróżnić markery pośrednie od dowodu przyczynowego. Podwyższona ferrytyna, stres oksydacyjny czy zmieniony poziom glutationu mogą towarzyszyć wielu stanom i same w sobie nie potwierdzają ferroptozy. Jest to ważne, ponieważ popularność nowego terminu łatwo prowadzi do nadinterpretacji.
Co możemy ocenić już dziś?
Choć ferroptoza pozostaje przede wszystkim obszarem badań molekularnych, w praktyce klinicznej można racjonalnie ocenić czynniki, które wpływają na równowagę oksydacyjno-metaboliczną. Zakres badań zawsze powinien wynikać z objawów, wywiadu i decyzji lekarza. W zależności od sytuacji mogą być brane pod uwagę:
• morfologia krwi oraz parametry gospodarki żelazowej: ferrytyna, transferyna lub TIBC, wysycenie transferyny i żelazo w surowicy;
• markery stanu zapalnego, ponieważ zapalenie wpływa na hepcydynę i interpretację ferrytyny;
• parametry funkcji wątroby oraz metaboliczne czynniki ryzyka MASLD;
• ocena sposobu żywienia, podaży białka, aminokwasów siarkowych i mikroelementów;
• analiza leków i suplementów, zwłaszcza preparatów żelaza przyjmowanych bez potwierdzonego wskazania.
Żelazo – nie suplementuj „na zmęczenie”
Zmęczenie może wynikać z niedoboru żelaza, ale ma też dziesiątki innych przyczyn. Przyjmowanie żelaza bez rozpoznania niedoboru nie jest obojętne. Nadmiar może wywoływać działania niepożądane, zaburzać równowagę innych pierwiastków, nasilać dolegliwości ze strony przewodu pokarmowego i zwiększać obciążenie oksydacyjne.
Jednocześnie obawa przed ferroptozą nie może prowadzić do unikania leczenia rzeczywistego niedoboru. Niedobór żelaza upośledza transport tlenu, funkcję mięśni, zdolności wysiłkowe i pracę układu nerwowego. Kluczem nie jest ani „jak najwięcej”, ani „jak najmniej”, lecz prawidłowa diagnostyka i wyrównanie niedoboru zgodnie ze wskazaniami.
Najważniejsze elementy układanki
|
Element |
Znaczenie biologiczne |
Ważne zastrzeżenie |
|
Żelazo |
Może katalizować reakcje nasilające peroksydację lipidów. |
Parametry żelazowe wymagają łącznej interpretacji. |
|
Fosfolipidy PUFA |
Są szczególnie podatne na utlenianie w błonach komórkowych. |
Nie oznacza to, że PUFA są z definicji szkodliwe. |
|
Glutation |
Dostarcza równoważników redukcyjnych m.in. dla GPX4. |
Jego poziom zależy od całego metabolizmu komórki. |
|
GPX4 |
Redukuje nadtlenki fosfolipidów i hamuje ferroptozę. |
Jest selenoproteiną, ale nadmiar selenu jest toksyczny. |
|
FSP1–CoQ10 |
Tworzy równoległy system ograniczający utlenianie lipidów. |
Mechanizm nie jest automatycznym wskazaniem do suplementacji. |
|
Wątroba |
Łączy metabolizm żelaza, lipidów, glutationu i hepcydyny. |
Ferroptoza nie jest obecnie rutynowym rozpoznaniem klinicznym. |
Czy dieta może wpływać na ferroptozę?
Tak – w znaczeniu biologicznym dieta wpływa na gospodarkę żelazową, dostępność aminokwasów, skład lipidów błon, metabolizm glutationu oraz podaż selenu i innych mikroskładników. Nie oznacza to jednak, że istnieje jedna „dieta przeciw ferroptozie”. Organizm potrzebuje zarówno żelaza, jak i wielonienasyconych kwasów tłuszczowych, a całkowite eliminowanie składników uczestniczących w tym procesie byłoby błędem.
Najbardziej racjonalne pozostają: urozmaicona dieta, prawidłowa podaż białka, warzyw i naturalnych źródeł związków antyoksydacyjnych, unikanie nieuzasadnionej suplementacji wysokimi dawkami oraz leczenie rozpoznanych zaburzeń metabolicznych. W przypadku chorób wątroby, anemii, hemochromatozy, nowotworów lub przewlekłych stanów zapalnych postępowanie musi być indywidualne i prowadzone przez lekarza.
Ferroptoza ma dwa oblicza
Ferroptoza nie jest wyłącznie procesem „złym”. W tkankach zdrowych jej nadmierna aktywacja może uczestniczyć w uszkodzeniu narządów. Z drugiej strony część komórek nowotworowych rozwija mechanizmy wyjątkowo skutecznej obrony przed ferroptozą. Dlatego w onkologii bada się możliwość celowego przełamywania tej ochrony i indukowania ferroptozy w komórkach guza.
Ta dwoistość pokazuje, dlaczego nie można sprowadzać tematu do prostego zalecenia „hamuj ferroptozę antyoksydantami”. To, co mogłoby chronić prawidłową komórkę w jednym kontekście, w innym mogłoby chronić również komórkę nowotworową. Każda potencjalna interwencja wymaga określenia tkanki, momentu choroby i celu terapeutycznego.
Podsumowanie
Ferroptoza odsłania ważną prawdę o biologii: o działaniu składnika nie decyduje wyłącznie jego ilość, lecz miejsce, forma chemiczna, dostępność oraz sprawność całego systemu ochronnego. Żelazo jest niezbędne, ale jego reaktywna pula może napędzać utlenianie lipidów. Wielonienasycone kwasy tłuszczowe są potrzebne, ale ich obecność zwiększa podatność błon na peroksydację. Glutation, GPX4, selen i układ FSP1–CoQ10 tworzą wielowarstwową ochronę, która musi działać jako całość.
To właśnie dlatego ferroptoza jest jednym z najbardziej fascynujących obszarów współczesnej biologii komórki. Łączy gospodarkę żelazową, metabolizm lipidów, związki siarki, selen, mitochondria i funkcję wątroby. Jednocześnie wymaga naukowej ostrożności: większość zastosowań terapeutycznych pozostaje na etapie badań, a ferroptozy nie należy traktować jako modnej diagnozy stawianej na podstawie pojedynczego wyniku.
Artykuł ma charakter edukacyjny. Nie służy do rozpoznawania ferroptozy, nie zastępuje konsultacji lekarskiej ani badań laboratoryjnych. Preparatów żelaza, selenu i innych suplementów nie należy stosować w wysokich dawkach bez ustalenia wskazań i oceny bezpieczeństwa.
Literatura
1. Dixon SJ i wsp. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060–1072. DOI: 10.1016/j.cell.2012.03.042. Link
2. Dixon SJ, Olzmann JA. The cell biology of ferroptosis. Nature Reviews Molecular Cell Biology. 2024;25:424–442. DOI: 10.1038/s41580-024-00703-5. Link
3. Tschuck J i wsp. The metabolic code of ferroptosis: nutritional regulators of cell death. Trends in Biochemical Sciences. 2025;50:663–676. DOI: 10.1016/j.tibs.2025.04.007. Link
4. Hino K, Nishina S, Yanatori I. Ferroptosis: biology and role in liver disease. Journal of Gastroenterology. 2025;60:1339–1361. DOI: 10.1007/s00535-025-02300-5. Link
5. El-Sehrawy AAMA i wsp. Cutting edge: ferroptosis in metabolic dysfunction-associated steatotic liver disease (MASLD) pathogenesis and therapy. Functional & Integrative Genomics. 2025;25:71. DOI: 10.1007/s10142-025-01579-0. Link
6. Bersuker K i wsp. The CoQ oxidoreductase FSP1 acts parallel to GPX4 to inhibit ferroptosis. Nature. 2019;575:688–692. DOI: 10.1038/s41586-019-1705-2. Link


 Zaloguj przez Facebooka
 Zaloguj przez Google